

次世代コンパニオン診断(CDx)の技術動向|精度管理・臨床性能試験のポイント
プレシジョン・メディシンの社会実装が加速する中、「コンパニオン診断(CDx:Companion Diagnostics)」の重要性が飛躍的に高まっています。
CDxは、特定の医薬品の効果や副作用リスクを予測し、適正使用に必要な情報を提供するものです。近年では、次世代シーケンサー(NGS)によるマルチ遺伝子パネル検査やリキッドバイオプシーを活用したCDxの開発・実用化が進んでいます。さらに、マルチオミックス解析や人工知能(AI)などの先端技術を融合させた次世代CDxへの応用も期待されています。
しかし、技術革新が進む一方で、これらを実用化・事業化するにあたっては「高度化する測定系全体を通じた精度管理体系の構築」「治療薬開発と連動した臨床性能試験の設計」「進化し続ける国内外の薬事規制への適応」という高い障壁が存在します。優れた要素技術や分析法を有しながらも、これらの課題をクリアできずに臨床実装や承認取得を断念するケースは少なくありません。
本記事では、2026年時点における最新の技術・市場動向を踏まえ、次世代CDx開発で直面する技術的・薬事的な主要課題を体系的に解説します。技術的妥当性の確保から臨床性能試験の最適化、リキッドバイオプシー開発における再現性担保の難しさまでを網羅的に取り上げ、実務における課題解決と製品化・事業化の成功を両立させるための客観的な知見を提供します。
1.CDxを取り巻く市場動向と技術的変容
体外診断用医薬品(IVD)および医療機器分野において、コンパニオン診断(CDx)は、特定の医薬品の適応判定に不可欠な検査として位置付けられており、近年では「最適な治療の選択を支える医療基盤」として、その重要性が一層高まっています。まずは市場を駆動する技術的背景と構造的変化について解説します。
(1)プレシジョン・メディシンの深化とマルチオミックス解析の台頭
初期のCDx開発においては、PCR法や免疫組織化学(IHC)法を用いた「1バイオマーカー対1医薬品」の個別対応が主流でした。しかし、がんゲノム医療の標準化に伴い、1回の検査で数十から数百の遺伝子を同時に調べ、その変異を検出するNGSベースのマルチ遺伝子パネル検査が臨床現場に定着しています。
NGSを活用した網羅的遺伝子プロファイリング技術は、固形がん全般に対する遺伝子変異の解析にとどまらず、特定の臓器にとらわれない「臓器横断的(臓器不問型)CDx」や、新規分子標的薬の適応判定に向けた適応範囲の拡大が活発に行われています。
近年では、ゲノム(DNA)変異情報のみならず、エピゲノム、トランスクリプトーム(RNA)、プロテオーム(タンパク質)、メタボローム(代謝物)といった生体内の複数階層のデータを統合解析する『マルチオミックス解析』の臨床応用に向けた研究開発が進んでいます。これにより、複雑な薬剤耐性メカニズムの解明や、複数の分子情報に基づく治療応答性の予測への応用が期待されています。
(2)AI・デジタル技術の融合と多様化する診断モデル
マルチオミックス解析や病理デジタル画像、リアルワールドデータ(RWD)といった高次元データを解析する基盤として、AI(人工知能)や機械学習アルゴリズムの活用が重要となっています。
AIを用いた診断システムでは、アルゴリズムの性能検証や変更管理が重要となります。また、製品の使用目的や構成に応じて、医療機器プログラム(SaMD)としての薬事上の対応が必要となる場合があります。審査当局におけるAI画像診断支援や解析プログラムの承認実績が着実に積み重なっており、診断薬メーカーとIT・ソフトウェア開発企業との戦略的連携による新たな開発エコシステムが形成されつつあります。
[※関連記事:《医療機器と法規制》薬機法の定義と分類|プログラム医療機器(SaMD)の法規制は?]
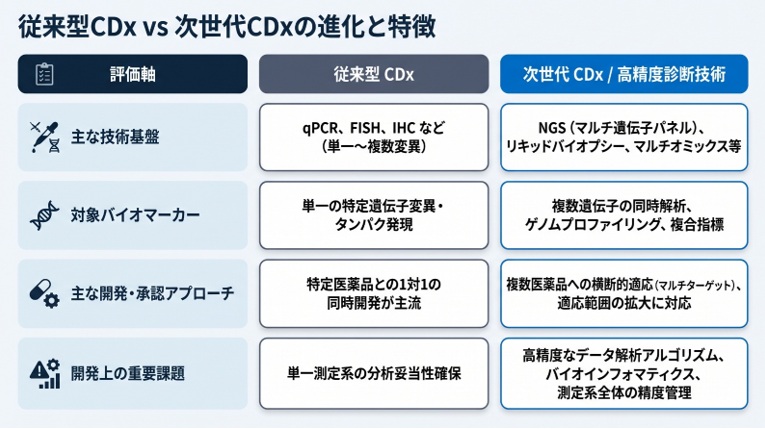
【図1 従来型CDxと次世代CDxの進化と特徴】
2.開発前線における2大障壁:「精度管理」と「臨床性能試験」
次世代CDxの製品化・臨床実装において、プロジェクトの停滞要因となりやすいのが『高度化する測定系全体の精度管理』と『治療薬開発に連動した臨床性能試験の設計』です。以下でそれぞれの要点を解説します。
(1)高度化する技術に対する品質マネジメントシステムと精度管理の要点
NGSやマルチオミックス解析、AIを組み込んだ診断システムでは、従来の呈色反応や古典的PCRと比較して、測定・解析工程が複雑化し、管理すべき変動要因が多岐にわたります。
検体の採取・保管(Pre-analytical)、試薬反応・シグナル検出・測定データの解析(Analytical)、結果の解釈・報告(Post-analytical)の全工程にわたる徹底した標準化と再現性の証明が不可欠です。
① 分析妥当性(Analytical Validity)の厳格な立証
感度、特異度、再現性、検出限界(LoD)といった基本性能の証明に加え、検体品質のばらつきに対する堅牢性(Robustness)の実証が必要です。例えば、研究室の標準検体では高い性能を示したアッセイ系であっても、臨床現場から回収された固定条件にばらつきのあるFFPE(ホルマリン固定パラフィン包埋)標本や、血中循環腫瘍DNA(ctDNA)が微量にしか含まれない血漿検体に適用した際にシグナル強度が低下し、検出精度が著しく損なわれるケースが見られます。多様な質の臨床検体に対して安定した測定結果が得られるアッセイ設計が求められます。
② 品質マネジメントシステム(QMS)体制の全工程適用
ISO 13485や日本のQMS省令をはじめ、各国・地域の関連規制に対応した体制の維持に加え、ソフトウェアを組み込んだ診断システムでは、適切なソフトウェアバリデーション(Software Validation)が求められます。解析アルゴリズムのバージョン管理、データベースの整合性維持、サイバーセキュリティ対策を含めた総合的な品質保証体系の構築が審査の重要ポイントとなります。
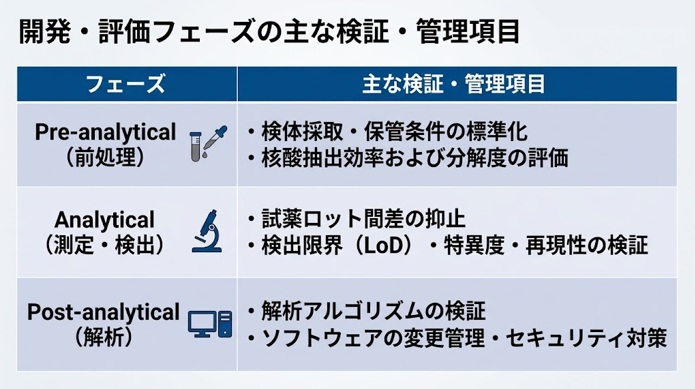
【図2 次世代CDx開発・評価フェーズの主な検証・管理項目】
(2)治療薬との「同時開発スキーム」における臨床性能試験の最適化
CDx開発が一般的な診断薬と大きく異なる点は、診断薬単体としての精度だけでなく、ペアとなる治療薬(医薬品)の開発スケジュールや治験デザインと連携して開発(Co-development:同時開発)を進める必要がある点にあります。
① 治療薬臨床試験(治験)との同期管理
原則として、CDxは対象とする治療薬と同時期に承認申請を行い、治療薬の承認時に必要な診断手段が利用できるよう開発を進めることが求められます。そのため、治療薬の臨床開発段階に応じて、患者選択に用いる検査法の分析性能を確保し、最終的なCDxの承認取得を見据えた開発を進める必要があります。試薬改良や評価の遅れによって治験患者の選別が滞ると、製薬会社側の治験全体に遅延が生じるため、アライアンス管理における大きなリスク要素となります。
② 臨床的妥当性(Clinical Validity)と臨床的有用性(Clinical Utility)の立証
バイオマーカーの測定結果と、対象医薬品の有効性・安全性との関連性について、使用目的に応じた臨床的エビデンスを示す必要があります。適切な統計解析計画(SAP)に基づき、使用目的や臨床試験デザインに応じた解析計画を策定する必要があります。
3.複雑化する国内外の薬事規制動向と市場参入戦略
革新技術の進展に対応するため、国内外の規制当局による評価基準は絶えず見直しが行われています。開発の後戻りや承認遅延を防ぐための戦略について説明します。
(1)主要国の薬事審査トレンドと早期相談の有効活用
日本の医薬品医療機器総合機構(PMDA)や米国の食品医薬品局(FDA)による審査に加え、欧州の体外診断用医療機器規則(IVDR)に基づく適合性評価など、国内外で求められる評価・規制への対応は高度化しています。特に欧州におけるIVDR(体外診断用医療機器規則)への移行に伴い、第三者認証機関(Notified Body)の関与が求められる製品の範囲が拡大するなど、適合性評価の要求が強化されています。既存製品については、適用条件やリスククラスに応じた段階的な移行措置(延長規定)を踏まえつつ、特に高度リスク区分において要求される高い臨床エビデンス(Clinical Evidence)への適合を進めることが求められます。
審査遅延のリスクを低減するためには、開発の初期フェーズから、製品や開発段階に応じたPMDAの相談制度(コンパニオン診断薬開発前相談等)や各国の事前対話制度を活用し、評価項目や試験デザインについて当局の助言を得て、開発方針に反映することが重要です。
(2)保険償還(Reimbursement)を見据えた臨床実装戦略
薬事承認の取得はスタート地点に過ぎず、事業としての採算性を確保するためには適切な保険適用(保険償還)の獲得が重要な条件となります。
近年の重要な潮流として、単一の治療薬だけでなく複数の医薬品に対して共通して利用可能な「医薬品横断的なコンパニオン診断」としての承認申請・展開を目指す動きが本格化しています。厚生労働省やPMDAにより「医薬品横断的コンパニオン診断薬等に関するガイダンス」等が整備されており、規制の枠組みとして定着しつつあります。製品設計の段階から、医療現場での受託解析コスト、保険点数区分、医療経済性評価(HTA)を見据えた設計(Design for Market Access)を行う思考が強く求められます。
4.注目領域における次世代診断の最前線
(1)がん領域におけるリキッドバイオプシーの進展と開発の技術的難所
がん領域では、従来の組織生検に加え、血液等の体液を用いる『リキッドバイオプシー』の臨床活用が進んでおり、血液検体から遺伝子変異などを検出し、特定の分子標的薬の適応判定を支援するリキッドバイオプシーCDxの実用化が順次進められています。
しかし、リキッドバイオプシーのCDx開発には、従来の組織診断にはない高度な技術的難所が存在します。
第一に「遊離DNA中のわずかな腫瘍由来DNAおよび特定変異の検出(超高感度化)」です。
血漿中の全遊離DNA(cfDNA)に占めるがん細胞由来のctDNAの割合は、病態や腫瘍量によって大きく変動します。特定の遺伝子変異の検出では、変異アレル頻度が0.1%未満となる場合もあり、ノイズ除去アルゴリズムやエラー訂正技術(分子バーコード法等)による偽陽性・偽陰性の低減が重要となります。
第二に「Pre-analytical(前処理・検体ハンドリング)の厳格な標準化」です。
採血後の血球細胞の損傷・崩壊によって正常細胞由来のゲノムDNAが血漿中に放出されると、バックグラウンドDNA(ノイズ)が増加し、ctDNA由来の変異の検出が困難になります。そのため、専用採血管の指定、遠心分離までの時間・温度管理、核酸抽出効率のばらつき抑制など、臨床現場での運用手順を徹底的に規定・標準化しなければ、薬事承認に耐えうる再現性を担保できません。
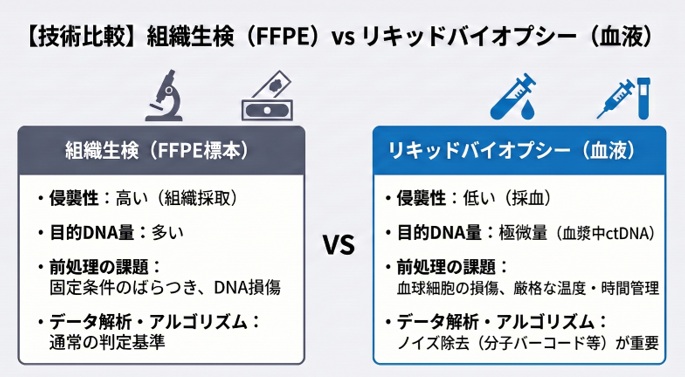
【図3 組織生検(FFPE) vs リキッドバイオプシー(血液)】
(2)感染症領域における精密診断技術とCDxへの応用可能性
がん領域で培われたゲノム・オミックス解析等の高精度診断技術は、感染症領域における精密医療への応用も進められています。敗血症などの重症感染症における原因菌・耐性遺伝子の迅速特定や、適切な抗菌薬選択による薬剤耐性(AMR)対策は、グローバルな医療課題です。
NGSや迅速遺伝子増幅技術を用いた高度診断システムは、原因菌や薬剤耐性に関する情報を提供し、適切な抗菌薬選択を支える技術として重要性が高まっています。ただし、こうした感染症診断技術がすべてCDxに該当するわけではなく、特定の医薬品の適正使用に不可欠な診断として位置付けられる場合に、CDxとしての開発・実用化が検討されます。
5.実務における「技術的妥当性」と「事業性」の調和
次世代CDxの開発を推進するにあたっては、優れた測定技術やアルゴリズムを構築するだけでは、臨床実装への障壁を乗り越えることは困難です。実用化を確実なものとするためには、基礎研究から製品化へのプロセスにおいて多角的な視点を統合する必要があります。
とりわけ、技術的精度・再現性と、医療現場での実用性・採算性のバランスは開発初期に直面する大きな課題です。例えば、リキッドバイオプシーのように微量検体での再現性を極限まで追求するあまり、検査工程が極度に複雑化したり高価な試薬が必要となれば、製品の製造コストが高騰します。結果として薬事承認を取得できても、受託解析ラボや医療機関での運用採算が合わず、市場への普及が阻まれるリスクが生じます。
したがって製品開発の早い段階から、ラボ水準での分析妥当性(Analytical Validity)のみならず、実際の診療環境における検体取扱いの容易性や前処理手順の標準化、測定系の堅牢性(Robustness)を検証することが不可欠です。あわせて、製造原価や受託解析体制を含めた実装可能性も視野に入れ、総合的な観点から製品設計を進める視点が欠かせません。
6.おわりに
プレシジョン・メディシンの深化とともに、次世代コンパニオン診断(CDx)は医療の質と効率を高める基盤として、今後も技術革新と市場拡大が期待される重要分野です。しかし、NGSやマルチオミックス、AIといった先端技術を実際の製品として臨床現場へ届けるまでには、微量検体における再現性の確保、前処理プロトコルの標準化、治療薬開発と同調した治験の実行、高度化する薬事規制への適応など、乗り越えるべき実務上の課題が数多く存在します。
これらの課題を克服し、技術的優位性を確実な医療価値とビジネスの成功へ結びつけるには、個別の要素技術開発にとどまらず、開発・薬事・品質保証・事業開発の各視点を俯瞰した全体像を把握することが求められます。刻々と変化するグローバルな規制動向や技術動向を捉え、総合的な開発ロードマップを描くアプローチこそが、次世代医療エコシステムにおいて持続的な価値を創出する鍵となります。
(日本アイアール株式会社 特許調査部 M・O)
《引用文献、参考文献》
- 1) 厚生労働省:「体外診断用医薬品の製造販売承認申請について」
https://www.mhlw.go.jp/web/t_doc?dataId=00tc1610&dataType=1&pageNo=1 - 2) 厚生労働省:「医薬品横断的コンパニオン診断薬等に関するガイダンス等について」
https://www.mhlw.go.jp/web/t_doc?dataId=00tc6860&dataType=1&pageNo=1 - 3) 厚生労働省:「プログラム医療機器(SaMD)に関する取組について」
https://www.mhlw.go.jp/stf/seisakunitsuite/bunya/0000179749_00004.html - 4) 独立行政法人 医薬品医療機器総合機構(PMDA):「体外診断用医薬品 承認申請関連情報」
https://www.pmda.go.jp/review-services/drug-reviews/about-reviews/ivd/0001.html - 5) 厚生労働省:「コンパニオン診断薬及び関連する医薬品の申請に際しての留意事項について」
https://www.mhlw.go.jp/web/t_doc?dataId=00tb9508&dataType=1&pageNo=1 - 6) 独立行政法人 医薬品医療機器総合機構(PMDA):「プログラム医療機器(SaMD)審査関連情報」
https://www.pmda.go.jp/review-services/drug-reviews/about-reviews/devices/0053.html - 7) U.S. Food and Drug Administration (FDA): “In Vitro Companion Diagnostic Devices Guidance for Industry and FDA Staff”
https://www.fda.gov/regulatory-information/search-fda-guidance-documents/in-vitro-companion-diagnostic-devices - 8) European Commission: “Regulation (EU) 2017/746 on in vitro diagnostic medical devices (IVDR)”
https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX:32017R0746